生物医学科学系党支部“第一作者论坛”:红心引路求知 智算赋能未来
日期: 2026-10-14 访问数:为深化党支部建设与学术科研的深度融合,搭建青年科研工作者的学术交流平台,由生物医学科学系党支部与生物医学九班党支部联合打造的“第一作者论坛”系列活动再度开讲,第一作者论坛第二十七期于2026年9月30日在黄朝阳楼E307报告厅如期举行。本次论坛聚焦陈伟豪发表于《Nature Machine Intelligence》的研究成果开展专题分享,该研究开发出VITAL深度学习框架,突破肽-蛋白相互作用解析难题,为肽类新药的设计与筛选提供全新计算工具。活动由生物医学科学系党支部书记陈航姿教授担任主持人,吸引了众多从事计算生物学、肽-蛋白相互作用及肽类药物研发相关领域研究的研究生到场参与,学术氛围浓厚。
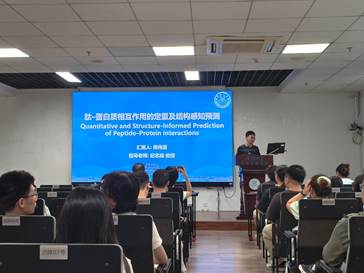
分享中,陈伟豪首先介绍了该研究的背景。肽分子是生命活动的重要调控分子,肽类药物凭借高特异性、低免疫原性的优势,已在糖尿病、肿瘤、感染等疾病治疗中广泛应用。但肽构象柔性极强,结合界面浅而瞬时,传统实验手段成本高、通量有限;以往计算模型大多只能判断“是否结合”,难以定位结合位点、量化结合亲和力,严重制约肽药物研发进程。
在报告中,陈伟豪详细介绍了团队的探究思路:针对现有工具“只能定性、缺少结构感知”的短板,团队创新设计双通道协同学习架构。一条通道依托ESM-2蛋白大模型提取序列全局特征;另一条几何感知通道,融合片段分解、空间距离网络、多尺度卷积,挖掘结合界面三维空间信息,将序列特征与几何特征融合,实现互作预测、结合位点定位、亲和力定量评估三位一体分析。
研究团队构建包含9701组高质量肽-蛋白复合物的VITAL_benchmark数据集开展模型训练与评测。VITAL在测试集上AUC可达0.87,在样本不均衡场景下依旧保持稳健性能。依托模型输出的亲和力强度矩阵ASM,配套开发VITAL-DeSite算法,实现近残基精度的结合界面识别,预测精度可达60%。同时提出BSU结合强度单元,作为连续型亲和力评价指标,与自由能、实验IC50数据显著相关。团队进一步证明模型可以有效辅助全新肽分子挖掘。基于埋入度、插入度两个几何参数,研究还将肽-蛋白结合划分为表面、口袋、插入、全包埋四种结合模式,搭建起肽结合的定量分类体系。整套工具已经开源,配套网页服务器向全球科研人员开放使用。
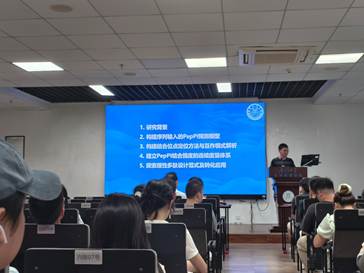
陈伟豪也在分享中客观剖析了模型现存局限,指明后续的发展方向。当前VITAL主要训练数据来自单链蛋白,对多亚基复合体预测效果受限;长序列输入会发生截断,同时对单氨基酸突变的敏感度仍有待提升。未来,团队计划扩充高质量数据集,优化模型架构,提升对多亚基复合物、特殊家族肽互作的预测能力;增强单点突变预测能力,助力解析基因突变带来的功能变化;优化结合位点合并算法,进一步提升界面解析精度。
最后,陈伟豪表示,面向转化应用,VITAL可完成蛋白质组层面肽-靶点大规模筛选,挖掘未知肽药物靶点,预测脱靶效应,提前评估药物潜在毒副作用,助力老药新用与肽药物安全评估。该研究打通从定性筛选走向定量结构解析的技术路径,借助人工智能缩短肽类药物研发周期,为面向肿瘤、罕见病等的创新肽类治疗分子研发注入新动能。
报告结束后,现场师生围绕模型架构、适用范围与后续优化方向等踊跃提问,陈伟豪结合研究过程逐一解答,现场讨论热烈、学术氛围浓厚。
此次第一作者论坛的成功举办,不仅让师生们近距离接触到计算生物学、肽-蛋白相互作用与肽类药物研发的前沿成果,更为跨学科的学术思辨与思想碰撞搭建起重要平台。作为生物医学科学系“党建+科研”的特色活动,第一作者论坛始终坚持以党建引领学术发展,充分重视思想交流对科研突破的助推作用,助力青年科研人才成长。未来,系列活动将继续聚焦更多生命科学前沿领域,持续营造开放思辨的学术环境,鼓励多元观点交互融合,为推动学术创新、培养科研后备力量注入持续动力。
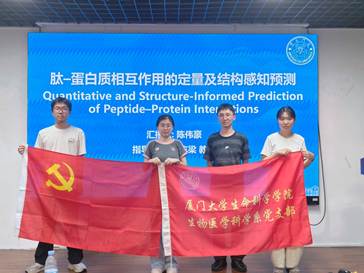
图:陶美凤
文:陶美凤