Cell | 吴乔团队揭示MYH9执行铜死亡以及内源游离铜离子调控铜死亡的新范式
日期: 2026-09-14 访问数:铜离子在细胞命运调控中发挥重要作用。作为必需的微量元素和多种酶的辅因子,铜离子深度参与线粒体呼吸与代谢。一旦胞内游离铜超过生理阈值,细胞则走向死亡。领域内对“铜如何杀死细胞”的理解也经历了从“非特异性氧化损伤”(铜催化活性氧产生)到铜死亡(cuproptosis)概念的提出—后者揭示了铜离子并非“乱杀无辜”,而是精准靶向硫辛酰化蛋白,诱导其异常聚集,导致铁硫簇蛋白的降解,最终触发蛋白质毒性反应。这一范式变革将铜从“化学毒素”演进为“受调控的分子信号”,导致铜过载引起疾病的理论框架和基于铜代谢的肿瘤治疗理念获得了新的锚点和拓展。
然而,铜死亡领域有两个根本性的问题始终悬而未决。其一,铜死亡过程是否存在类似凋亡中的caspase3或者焦亡中的Gasdermins执行蛋白驱动死亡程序?已有文献报道了铜死亡中的一些关键蛋白,但是它们能否感知过量铜离子信号并执行铜死亡不清楚。其二,生理浓度的内源铜离子是否足以触发铜死亡? 既往研究依赖外源铜过载诱导铜死亡,但高浓度铜的病理生理相关性存疑,且全身铜过载会带来肝肾毒性等临床问题,严重限制临床转化。因此,在不增加全身铜负荷的前提下,仅通过调动细胞内源铜库是否足以启动铜死亡,是铜死亡临床转化的关键问题。2026年9月14日,生命科学学院吴乔课题组在线在国际顶刊Cell发表题为“Copper ion-induced MYH9 polymerization executes cuproptosis”的研究论文。该团队首次鉴定出肌球蛋白重链9(MYH9)为铜死亡的执行蛋白;以此为靶标筛选到第一个非铜离子载体—HThPA小分子化合物,证明其能够诱导铜离子从胞内铜库中释放,由此有效启动铜死亡程序。该研究还进一步揭示了耐药肿瘤因高铜负荷而对内源铜介导的铜死亡更加敏感,为靶向内源铜介导的铜死亡逆转肿瘤耐药开辟了全新思路。
早期研究表明,DLAT等硫辛酰化蛋白的多聚与铜死亡密切相关。为了系统鉴定细胞内感知铜离子的蛋白多聚体,研究团队设计了两条并行的筛选策略:一是用铜离子载体(DSF或ES)处理细胞,二是将全细胞裂解液直接与铜离子体外孵育。通过富集铜结合蛋白、非还原性SDS-PAGE分离高分子量复合物,并结合质谱鉴定,MYH9在众多候选蛋白中脱颖而出。
那么,MYH9如何感知铜离子,并将铜离子信号转化为细胞死亡指令呢?研究表明,铜离子可以直接结合并诱导MYH9发生多聚,多聚强度和铜离子水平正相关。多种铜离子载体刺激或铜离子体外孵育均可显著诱导MYH9多聚,而铜离子螯合剂则完全阻断这一过程。特别是MYH9的聚合是铜死亡的原因而非结果。首先,敲除MYH9基因抑制铜死亡的发生,表明MYH9是铜死亡通路的关键节点;其次,MYH9多聚在时间和剂量上均早于细胞死亡,表明是上游触发事件而非下游伴随现象。更关键的是团队利用光遗传学技术,证明在铜离子缺乏情况下,诱导MYH9多聚即可触发完整的铜死亡表型,证明MYH9多聚是铜死亡的充分条件。再者,在急性髓系白血病细胞中,血红素匮乏诱发的铜死亡同样依赖于MYH9多聚。这些研究意味着MYH9驱动铜死亡的执行机制跨越了药理刺激与生理病理条件,具有重要的和深远的生物学意义。
MYH9又是如何驱动铜死亡呢?不同类型的细胞死亡往往具有独特的形态学特征。研究者观察了十多种肿瘤细胞在铜离子和铜离子载体刺激下的细胞形态,注意到一致的独特现象:几乎所有细胞都失去原有的舒展形态,而皱缩成均一的近球形的状态,提示细胞骨架可能参与其中。的确,在铜死亡过程中MYH9的多聚化显著增强其与微丝骨架蛋白actin的相互作用,由此阻断G-actin组装成F-actin,导致细胞骨架崩解,走向铜死亡。
值得注意的是,MYH9分子表面分布着207个赖氨酸、123个精氨酸和28个组氨酸,整体携带强正电荷,对同样带正电荷的铜离子存在一种天然的静电排斥,仿佛是一道进化预设的“安全锁”,防止细胞在正常生理条件下“误触”死亡程序。那么,在细胞内相对较低的铜浓度情况下,这道静电屏障如何被突破呢?研究者发现,铜离子载体处理导致线粒体膜破裂,DLAT从线粒体基质释放至胞质,与MYH9结合。在此,DLAT发挥一种非经典功能—乙酰转移酶活性,催化MYH9乙酰化修饰。乙酰化进一步中和了MYH9分子上赖氨酸的正电荷,通过降低铜结合位点局部附近的表面静电势,从而促进铜离子靶向结合MYH9。这个过程似乎是一个精巧的“双重锁”设计:静电排斥防止“误触”,而DLAT乙酰化则提供在死亡信号到来时解锁的增敏机制。
铜离子载体运输外源铜进入细胞虽然可诱导肿瘤细胞铜死亡,但其疗效高度依赖外源铜剂量,且非特异性的全身铜累积导致肝脏、肾脏等器官严重损伤。如何规避非特异的铜过载毒性,是目前基于铜死亡的抗肿瘤疗法走向临床治疗的核心瓶颈。为此,研究者转换思路:基于肿瘤细胞普遍含有更高的铜水平,能否调动内源铜储备来触发铜死亡,而不是继续向肿瘤细胞“灌注外源铜”。为此,研究团队建立了一套在胞外无外源铜存在下,基于ATP水平筛选MYH9依赖性细胞死亡诱导剂的实验体系。最终从实验室独特小分子化合物库中的1163个小分子筛选出首个非铜离子载体类的铜死亡诱导剂—HThPA。HThPA不像铜离子载体那样通过转运外源铜提高胞内总铜水平,而是通过激活内源游离铜诱导MYH9多聚和铜死亡。机制上,HThPA结合并稳定核受体Nur77的构象,创造出利于PDK1结合的互作界面;Nur77随即作为支架蛋白招募PDK1磷酸化并激活CHAC1,导致谷胱甘肽GSH被快速降解。作为胞内铜库的重要组成成分,GSH一旦降解,螯合在铜库中的铜离子就被释放出来,产生更多的游离铜结合MYH9,导致其多聚进一步诱导铜死亡。
最后,研究团队阐述了内源游离铜介导的铜死亡的病理意义和转化潜力。研究者发现,在临床肝癌、胃癌样本以及多种肿瘤细胞系中,耐药型肿瘤相对于敏感型肿瘤来说具有更高的铜水平。这一代谢特征使得耐药肿瘤对HThPA表现出异常的敏感性。在构建耐药细胞来源的异种移植瘤模型、PDX模型、原发性肝癌和胃癌小鼠模型中,HThPA均具有显著的抗肿瘤效果,且在耐药肿瘤中抑癌效果更为突出。与传统的基于铜离子载体ES-Cu的抗肿瘤疗法相比,HThPA在不增加全身铜负荷的前提下抑制肿瘤生长,显著减轻对机体的毒副作用,几乎与对照组一样,展现出更优的安全性窗口。这一发现突破了领域内长期依赖铜离子载体的研究范式,提出了一个触发铜死亡的新视角:铜死亡不仅可以被外源铜超载被动触发,更可以通过扰动内源铜“储存”的稳态系统而主动激活。这种“内源铜释放”不仅仅是一种代谢副产物,更是一种可以被精准使用和主动调控的决定细胞命运的分子信号。
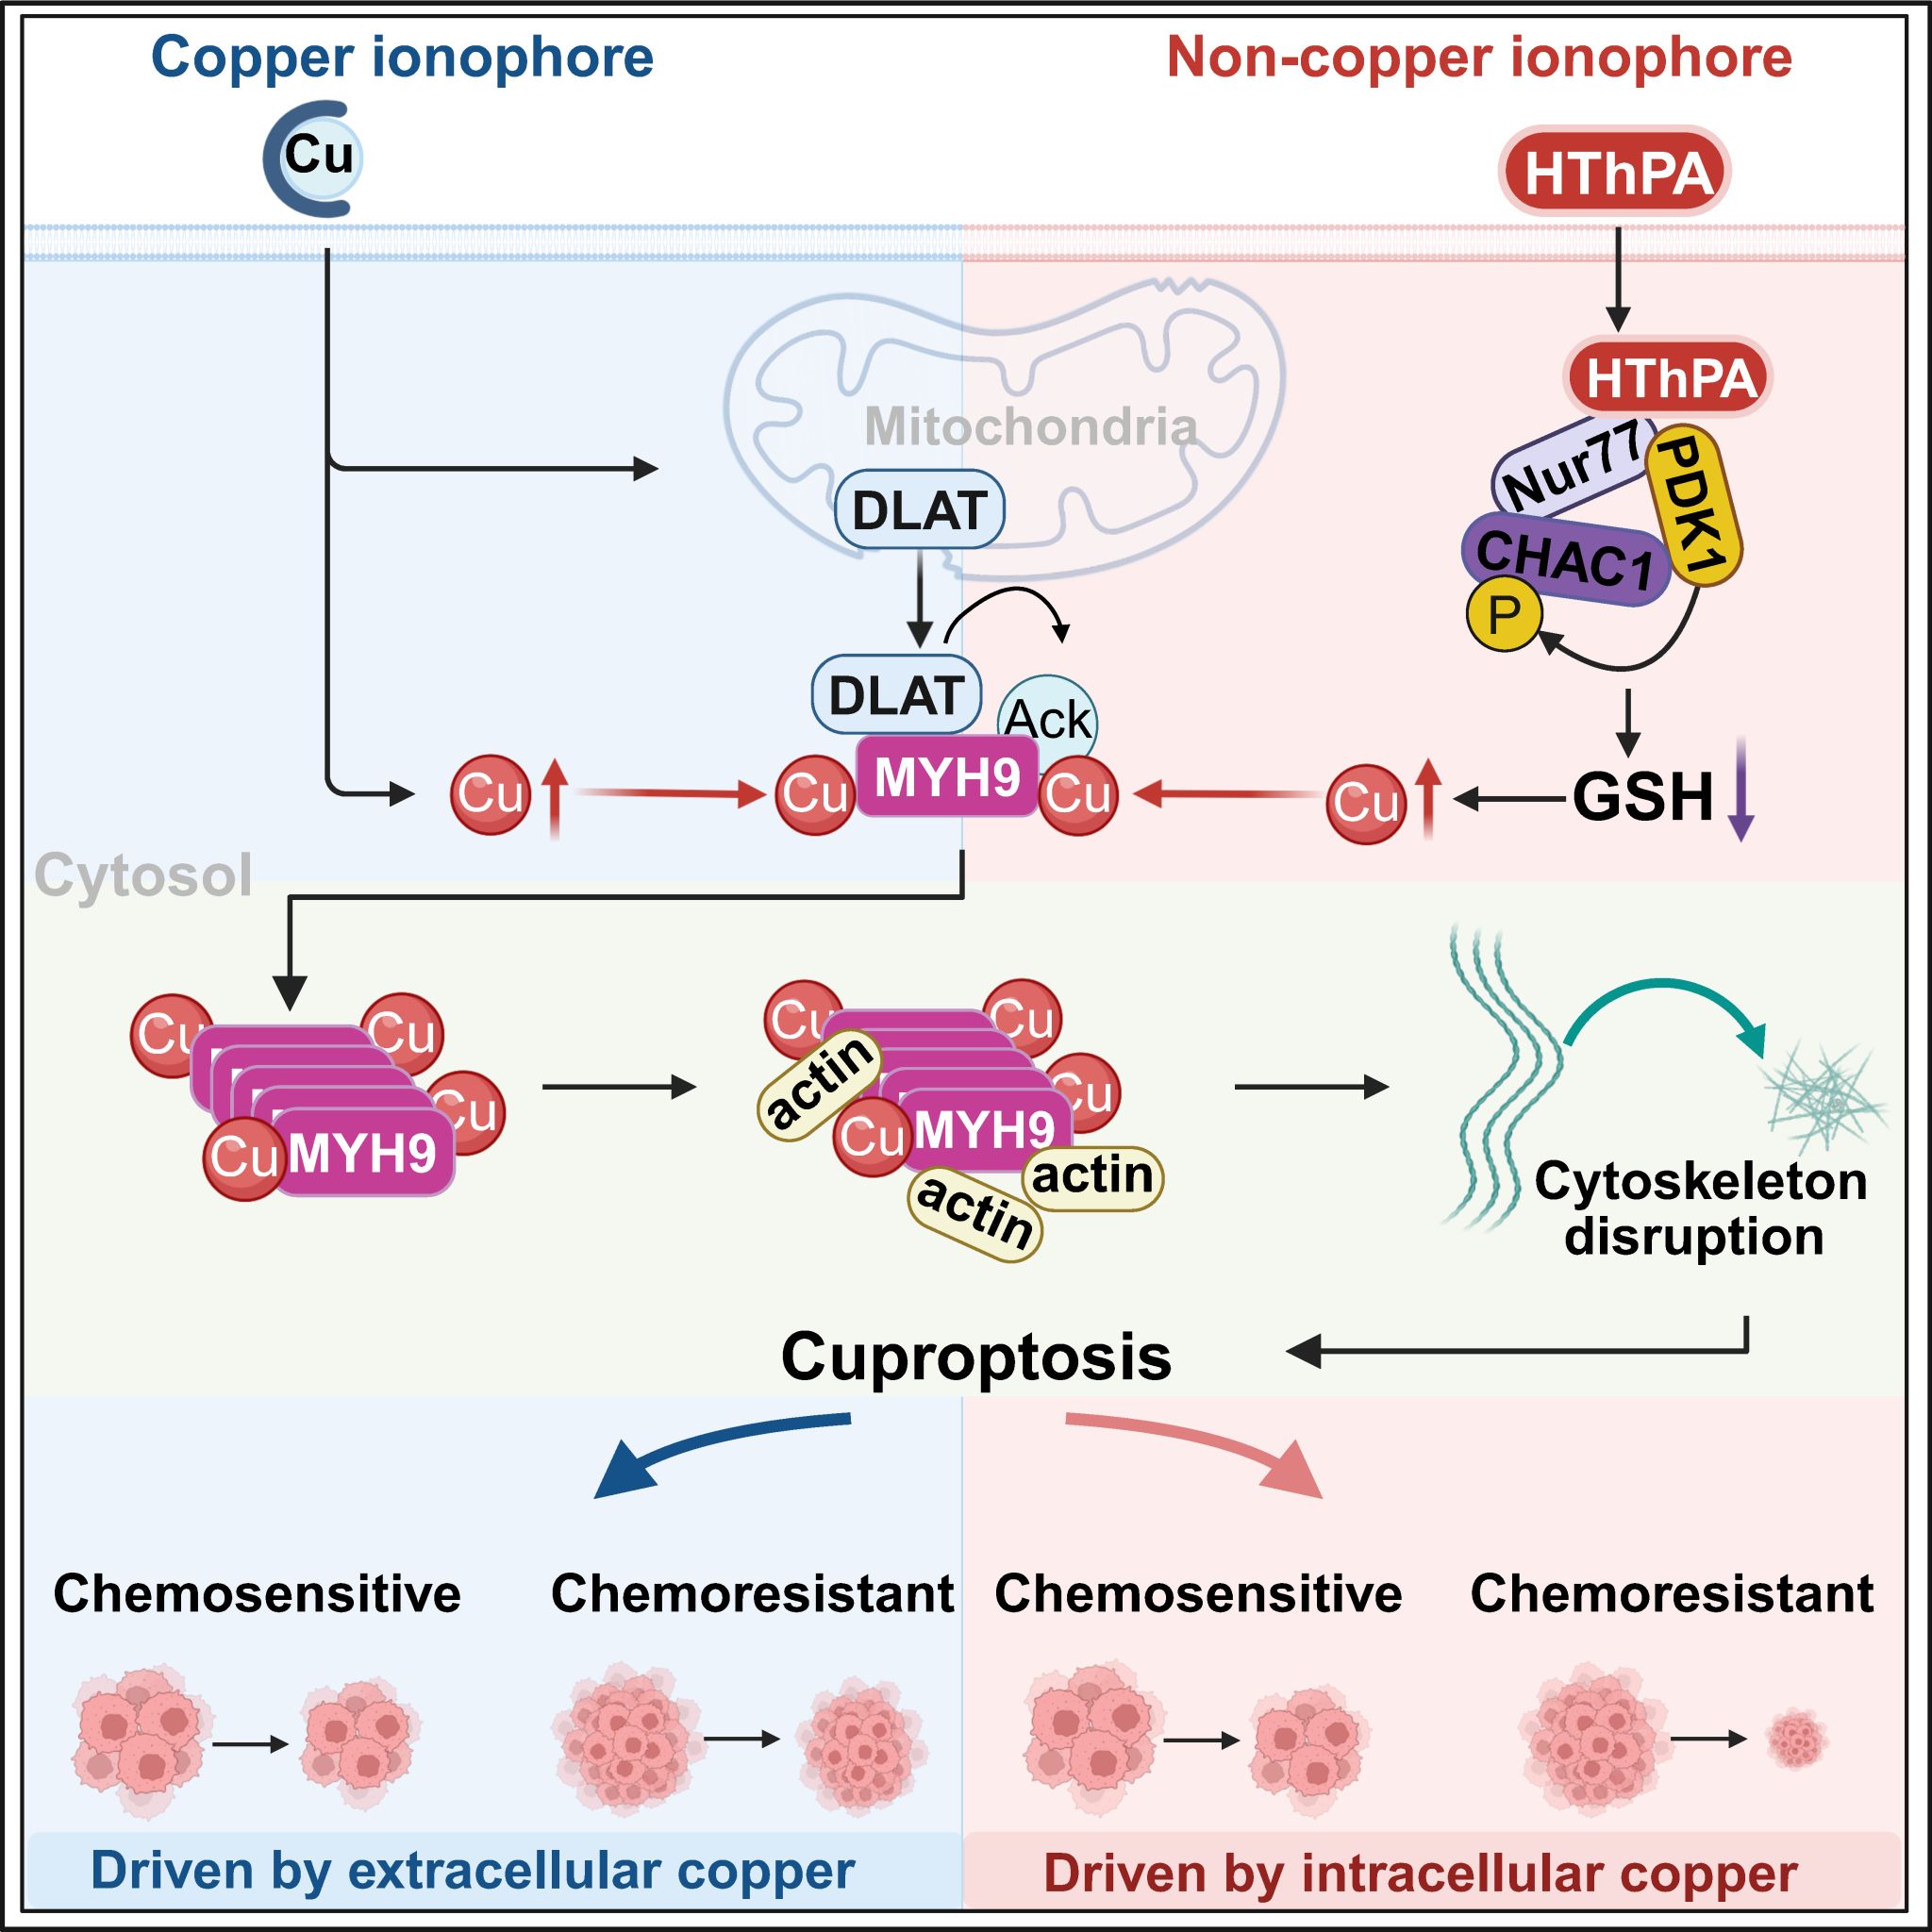
从“外源过载”到“内源解锁”— MYH9作为铜死亡执行蛋白整合内外源铜信号的模式。外源铜经离子载体进入细胞,或者小分子化合物HThPA激活Nur77-PDK1-CHAC1轴降解GSH,释放内源游离铜;DLAT介导的乙酰化修饰增敏这一过程,导致铜离子结合MYH9并诱导其多聚,进而促发细胞骨架崩解,最终执行铜死亡。
综上,该研究以完整的证据链回答了铜死亡领域的两大核心问题:不仅首次鉴定MYH9为铜死亡的执行蛋白,阐明了铜离子结合诱导MYH9多聚、进而破坏肌动蛋白细胞骨架致死的关键机制,提出MYH9多聚可作为潜在的铜死亡生物标志物;而且进一步揭示了内源游离铜离子触发铜死亡的完整通路;提出靶向内源游离铜介导的铜死亡逆转临床肿瘤耐药的全新策略和首个工具化合物,在有效抑制耐药肿瘤的同时规避外源铜离子产生的毒性。
长期以来,铜在生命科学叙事里被简化成两种角色:代谢机器中的一颗螺丝钉,或是在过量时扮演一剂毒药。该论文的铜死亡机制的揭示让人们清晰地意识到:同一个金属离子在细胞生死抉择的瞬间,可以化身为携带指令的信使,甚至亲自叩响死亡的扳机。铜离子不再被当作需要被排出的“毒物”,而是可以被精准调动的“信号”的武器,威尔逊病等铜过载疾病的治疗策略或将迎来新思路,而肿瘤耐药这一临床难题也将有望获得全新的破解之道。
厦门大学吴乔教授、陈航姿教授、洪雪辉教授、林天伟教授和李福男副教授为本文的共同通讯作者。生命科学学院博士生吴流政、米香宇、刘在俊,药学院博士生丁洋和厦门大学附属第一医院博士后洪文斌为本文的共同第一作者。该项目得到多个国家基金的资助。
原文链接:https://doi.org/10.1016/j.cell.2026.08.030
(图/文 吴乔团队)